病例研究

成人Ⅱ型Abernethy畸形并发肺动脉高压1例并文献回顾

朱倩倩 李畅 顾剑云 陈发东

请尊重版权,未经授权禁止下载

引用格式: 朱倩倩,李畅,顾剑云,等.成人Ⅱ型Abernethy畸形并发肺动脉高压1例并文献回顾[J/OL].中华心血管病杂志(网络版),2026,9:e1000224.http://www.cvjc.org.cn/index.php/Column/columncon/article_id/404.DOI:10.3760/cma.j.cn116031.2026.1000224.

复制引文
发布日期: 2026/08/28    浏览量: 394 次

登录后方可查看全文,无账号可以前往注册

版权归中华医学会所有。
未经授权,不得转载、摘编本刊视频资料。
除非特别声明,本刊刊出的所有视频及资料不代表中华医学会和本刊编委会的观点。
目录
视频
成人Ⅱ型Abernethy畸形并发肺动脉高压1例并文献回顾
04:26
音频
成人Ⅱ型Abernethy畸形并发肺动脉高压1例并文献回顾
04:26

引言


Abernethy畸形,又称先天性门静脉分流或先天性门静脉缺如,是由内脏静脉系统畸形引起的一种极为罕见的先天性血管畸形。1793年John Abernethy首次报道了这种罕见疾病[1],1994年Morgan根据肝内门静脉是否存在将其分为Ⅰ型和Ⅱ型[2]。Ⅱ型Abernethy畸形的特点是门静脉发育不良,肝内门静脉分支存在,但门静脉的一部分血液或部分肠系膜和脾静脉血液通过侧支血管(分流道)绕过肝脏进入体静脉循环。这种情况可能会引起各种代谢并发症,包括潜在的肺动脉高压(pulmonary arterial hypertension,PAH)[3]。Ⅱ型Abernethy畸形并发PAH更加罕见,既往相关报道较少,其发病机制复杂,可伴随不同并发症,容易误漏诊。单纯基于临床表现进行诊断比较困难,尤其是以PAH起病的患者。本文报告一例以PAH起病的成人Ⅱ型Abernethy畸形患者,并对该病的发病机制、临床特征及治疗进行了探讨,以期提高临床医师对该病的认识。

病例介绍


患者男性,32岁,无业人员。主因“活动后胸闷、气促7年”于2025年11月20日至我院就诊。

1.病史:患者自幼智力偏低。2018年起出现活动后胸闷、气促,快走或爬3层楼后症状加重,无心悸、黑矇、晕厥,曾于外院就诊考虑特发性PAH(具体不详),建议进行靶向药物治疗,因经济原因未采纳,患者活动耐量逐渐下降。2023年7月患者胸闷、气促症状加重,外院完善超声心动图检查,示右心扩大伴中度三尖瓣关闭不全,重度PAH[肺动脉收缩压75 mmHg(1 mmHg=0.133 kPa)]。肺动脉CT血管造影(CTA)示肺动脉系统整体扩张增粗,右肺动脉主干增粗显著,右肺动脉主干附壁血栓形成,右肺中叶动脉管腔闭塞,右肺上叶动脉后段小分支血栓形成。外院予以利伐沙班抗凝治疗,同时予以利奥西呱治疗。2025年11月患者因胸闷、气促症状再次加重至我院就诊。患者有先天性脑萎缩,曾因消化道溃疡、胃穿孔出血行修补手术。

2.体格检查:体温36.3 ℃,血压105/56 mmHg,脉搏76次/min,呼吸15次/min,脉搏血氧饱和度94%(未吸氧状态下)。发育正常,体型瘦长,可正常对答,反应稍迟钝,颈静脉轻度充盈,肺部体征阴性,心脏浊音界扩大,S1增强,P2亢进,三尖瓣区可闻及3/6级收缩期杂音,腹部检查未见明显阳性体征,下肢无水肿。

3.实验室检查:D‑二聚体3.96 mg/L,活化部分凝血活酶时间39.5 s,凝血酶原时间16.2 s,国际标准化比值1.45,纤维蛋白原0.99 g/L,总胆红素40.9 μmol/L,直接胆红素8.5 μmol/L,总胆汁酸62.2 μmol/L,总蛋白61.2 g/L,白蛋白28.5 g/L,丙氨酸氨基转移酶8.8 U/L,天冬氨酸氨基转移酶25 U/L,蛋白C活性测定50.6%,蛋白S活性测定13.5%,N末端B型利钠肽原(NT‑proBNP)在正常范围,风湿免疫相关指标、甲状腺功能、肿瘤指标等均未见明显异常。

4.影像学检查:超声心动图示右心房、心室明显增大,右心室壁增厚,收缩功能减退,轻中度三尖瓣反流,重度PAH(肺动脉收缩压72 mmHg),肺动脉明显增宽,右心室面积变化分数(RV‑FAC)30.53%,收缩期右心房(RA)面积23.56 cm2,偏心指数1.63。肺动脉CTA示右肺中、下叶肺动脉干分叉处及部分分支动脉肺栓塞表现,主肺动脉、左右肺动脉呈瘤样扩张(主肺动脉直径约5.6 cm)。肝脏及门静脉彩色超声示肝回声增粗、门静脉高压、门静脉海绵样变,肝内可疑实性占位。

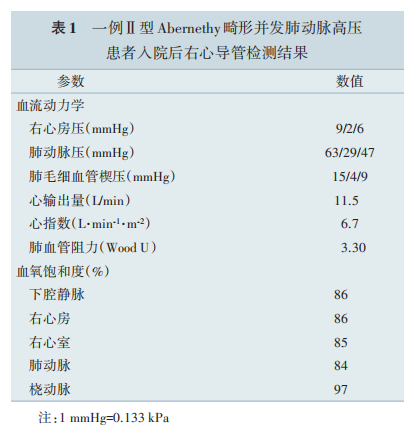
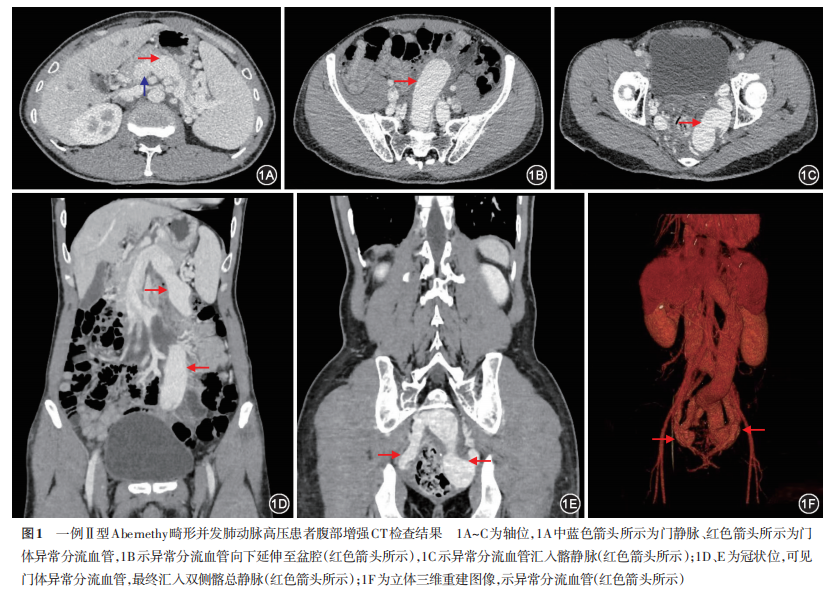
5.右心导管+肺动脉造影检查:局部麻醉下行右心导管+肺动脉造影检查,右心导管数据详见表1(未吸氧状态下)。术中可见主肺动脉、左右肺动脉呈瘤样扩张,右肺下叶肺动脉近端附壁血栓形成,下叶部分亚段少量充盈缺损。患者心输出量显著升高,呈高排低阻表现,且混合静脉血氧饱和度升高,考虑存在异常分流。立卧位氧饱和度差异不大,肺动脉CTA、超声心动图未见胸腔内及心内心外分流。为明确诊断,行全腹增强CT,肝外门脉系统与脾静脉交界处见异常粗大血管影(最宽处管径约4.1 cm),向下延伸至盆腔后分成二支,分别汇入左右髂总静脉,肝内门静脉发育不良、肝外门体分流,考虑Abernethy畸形Ⅱ型可能;脾肿大,脾门处多发静脉曲张;肝脏多发囊肿;肝右叶血管瘤可能(图1)。

6.诊断、治疗与随访:综合上述临床表现患者明确诊断为Ⅱ型Abernethy畸形并发PAH。患者为成年人,分流血管异常粗大,分流进入髂静脉路径扭曲,介入路径、器械选择均存在巨大挑战,患者耐受性也未可知,且患者对靶向药物治疗反应尚可,心功能、肝功能均维持良好,与患者及其家属进行充分沟通,暂不考虑手术治疗。后续患者及其家属要求出院,出院后继续予以利奥西呱靶向治疗PAH、利伐沙班抗凝治疗,电话随访8个月患者无特殊不适主诉,病情控制平稳。

文献检索及分析


在PubMed、中 国 知 网 和 万 方 数 据 库 中 以(“Abernethy malformation”OR“congenital extrahepatic portosystemic shunt”OR“CEPS”OR“CPSS”)AND (“pulmonary hypertension”OR“PAH”)为检索式检索到58篇英文文献,以(“Abernethy畸形”OR“先天性门体静脉分流”OR“先天性肝外门体分流”)AND(“肺动脉高压”OR“肺高压”OR“PAH”)为检索式检索到中文文献5篇。检索时间为2010年1月1日至2026年 7月15日。共报道Abernethy畸形339例(其中Ⅰ型170例,Ⅱ型169例),其中Ⅰ型Abernethy畸形并发PAH者31例(18.2%),Ⅱ型Abernethy畸形并发PAH者34例(20.1%)[4]。Abernethy畸形并发PAH罕见,若不能及时得到有效的治疗,预后不佳。而PAH是其最严重的并发症之一,若早期关闭异常血管分流,病情或可逆转。既往报道中,患者初诊时多为儿童、青少年,成人较少。每例患者的临床表现及血管异常分流不尽相同。患者大多以PAH起病,容易误诊为特发性PAH,进一步完善检查后明确病因为Abernethy畸形。Abernethy畸形并发PAH的治疗目前尚无定论,长期预后尚不明确。既往报道中,部分患者仅使用单药或双联靶向药物治疗PAH,短期内病情控制平稳;部分患者在诊断初期进行异常分流血管封堵治疗,后继续进行靶向药物治疗,短期内病情控制平稳。目前关于Abernethy畸形并发PAH的研究主要为病例报告或小样本量回顾性分析,药物或手术干预后1年随访可见症状缓解,但尚缺乏关于主要结局指标及长期随访的数据。

讨论


Abernethy畸形是一种先天性门静脉畸形,是由于胚胎期门静脉系统形成过程中肠周卵黄静脉丛的异常选择性保存和退化所致。这种疾病极为罕见,发病率为1/50 000~1/30 000[5]。在发育过程中不同程度的保存和退化导致了不同的血管变异,因此Abernethy畸形分为2种类型,Ⅰ型是指肝内门静脉分支完全不发育,门静脉血完全分流到体静脉,肝脏血供依靠肝动脉,此型更为罕见,临床表现更为严重,多见于青少年;Ⅱ型是指肝内门静脉分支发育不良,部分肝外门静脉血液绕过肝脏分流到全身静脉,此型相对多见[2],常见于儿童。

Abernethy畸形的临床表现根据异常分流血管的位置及合并畸形的不同而有所差异[6]:(1)肝功能异常、肝脏脂肪改变,以及因肝脏供血不足导致再生结节或肿瘤等;(2)与分流有关的症状,包括高氨血症、高半乳糖血症、肝性脑病、肝肺综合征、PAH、心力衰竭、胃肠道出血等;(3)与先天性心脏病等先天异常共存的症状。

Abernethy畸形临床表现多样且缺乏特异性,常以非特异性症状起病,容易误漏诊。本例患者以PAH起病,外院没有综合分析患者临床特征、影像学资料,缺乏完整的右心导管数据,在排除常见病因后,即诊断为特发性PAH。入院后完善检查,右心导管检查呈高排低阻表现,且腔静脉、右心房、混合静脉血氧饱和度明显升高,肺动脉CTA及肺动脉造影见主肺动脉、左右肺动脉呈瘤样扩张,且存在智力问题,需高度怀疑存在分流及罕见病,在排除胸腔内异常分流后,进一步完善腹部增强CT发现门静脉异常分流,进而明确诊断为Ⅱ型Abernethy畸形并发PAH。

既往报道中先天性心脏病是Abernethy畸形最常见的并发症,PAH则是最严重的并发症[7]。Abernethy畸形是PAH非常罕见的病因,目前国内外关于Abernethy畸形并发PAH的研究多为个案报道[8],国内报道则更少。Abernethy畸形并发PAH的起病年龄宽泛(4~45岁),但多在青少年时期(15~21岁)首次被发现或诊断。相关机制研究较少,确切病因和发病机制尚不明确。目前认为最可能的机制是全身血流增加引起的容量超负荷以及肝脏对血管活性物质的清除功能受损[9]。肠道产生的血管活性物质,如5‑羟色胺、内皮素‑1、栓烷A2、炎症介质、内毒素等,绕过肝脏直接进入体循环,导致肺小动脉内皮损伤、血管收缩,进而引起肺小动脉内膜纤维化、中膜肥厚、丛状病变等病理改变,最终导致管腔狭窄甚至闭塞[10]。本例患者主肺动脉、左右肺动脉呈瘤样扩张,考虑主要与肺循环高动力状态和肺动脉压力升高有关,血流长期高速冲击或高压负荷会使血管壁弹性纤维受损、平滑肌增生,最终导致血管代偿性扩张,此类患者容易合并肺栓塞。当肺动脉极度扩张时,血流在血管腔内形成湍流和涡流,损伤血管内皮,激活凝血系统,最终在肺动脉局部形成血栓。Abernethy畸形还可能通过其他机制影响全身凝血功能,如血液绕过肝脏,导致肝脏灌注不足,可能影响肝脏合成抗凝物质的能力,导致高凝状态,进一步增加血栓形成风险。同时,患者存在脑萎缩、智力下降,可能与门体异常分流导致代谢物质异常进而损伤脑细胞有关,既往报道Abernethy畸形并发智力障碍的比例约为6.7%(23/341)[4]。

Abernethy畸形尚缺乏标准化治疗方案,需根据解剖分类、临床表现和并发症等制定个体化的治疗方案[11]。Ⅱ型Abernethy畸形患者可通过外科手术结扎或经导管介入封堵异常分流血管[1],具体选用哪种策略主要取决于异常分流血管的解剖特征,手术方式及时机尚无定论。而Ⅱ型Abernethy畸形并发PAH患者病情复杂,心肺功能较差,可能无法耐受肝移植这种大型外科手术。多位学者针对Ⅱ型Abernethy畸形提出了不同的门体分流封堵的手术方式。Kanazawa等[12]建议在球囊试封堵中测定门静脉压力(portal venous pressure,PVP),以此作为介入封堵分流血管的依据。若球囊阻断分流后PVP<25 mmHg,可采取一步法直接封堵分流血管;若PVP>30 mmHg,适合行肝移植或采用两步法关闭分流,在数月后进行第2次手术完全封堵异常分流血管,同时需继续监测门静脉压力变化;若PVP为25~30 mmHg,需综合其他临床因素进行个体化决策。Blanc等[13]则认为球囊阻断分流后PVP低于32 mmHg者可行一步法关闭分流,而若PVP超过32 mmHg,则推荐采用替代性的两步手术方案。目前手术方式仅为个案经验,缺乏规范化方案及大样本验证。总体而言,对于症状较轻、一般情况良好的患者,以保肝、预防肝性脑病等保守治疗为主;对于症状重、一般情况差的患者,在对症治疗的同时,应积极进行外科或介入手术干预。靶向药物治疗是Abernethy畸形并发PAH的重要桥梁,核心目标是为手术创造条件而非根治病因。为防止PAH进展,需尽早开启针对PAH的特异性药物治疗,包括前列环素类似物、5型磷酸二酯酶抑制剂和内皮素受体拮抗剂等[14]。既往病例报道中使用双联或三联靶向药物治疗效果较好,可使患者病情维持在一个较好的状态[4, 15]。目前相关研究均为个案报道或横断面研究,远期预后尚不明确。

本例患者一般情况较好,主要并发症为PAH,同时伴有轻度肝功能不全,未出现严重肝脏并发症。但患者既往有消化道出血、脑萎缩,且PAH逐渐加重,考虑在靶向药物治疗下评估行介入封堵或外科治疗的可行性。患者门静脉异常分流至双侧髂总静脉,分流口粗大且扭曲,介入封堵治疗难度大,且介入封堵治疗效果及患者耐受性均未可知。目前患者靶向药物治疗效果尚可,且无手术意愿,暂随访观察,必要时再次进行多学科讨论决定后续治疗策略。

小结


成人Ⅱ型Abernethy畸形并发PAH罕见,极易误诊为特发性PAH,临床上需要提高对该病的认识,对于不明原因的PAH患者,尤其是右心导管检查呈高排低阻表现、无肝硬化病史且未发现常见胸腔内异常分流的患者应高度警惕,此外腹部B超、CTA等影像学检查有助于明确诊断。
  • 作者: 朱倩倩    李畅    顾剑云    陈发东   

  • 作者单位: 同济大学附属同济医院心血管内科   

  • 通信作者: 陈发东,Email:chenfadong0819@163.com

  • 关键词: 高血压,肺性;Abernethy畸形;疾病特征;治疗

  • DOI: 10.3760/cma.j.cn116031.2026.1000224

  • 基金项目: 上海市科委课题(22Y11901600)

  • 利益冲突: 无

  • 收稿日期: 2026-06-30

  • 录用日期: 2026-08-11

  • 本文编辑: 徐静

  • 摘要中文

    目的

    该文报告一例以肺动脉高压(PAH)起病的成人Ⅱ型Abernethy畸形患者的诊治经过,并进行文献回顾,对该病的发病机制、临床特征及治疗进行探讨,旨在提高临床上对该病的认识。

    病例介绍

    患者男性,32岁,主因“活动后胸闷、气促7年”于2025年11月20日至同济大学附属同济医院就诊。患者自幼智力偏低。外院曾诊断为“特发性PAH”,于同济大学附属同济医院完善右心导管检查,提示毛细血管前性PAH,呈高排低阻表现,且伴混合静脉血氧饱和度升高,考虑存在异常分流。行腹部增强CT,可见肝外门脉系统与脾静脉交界处异常粗大血管影(最宽处管径约4.1 cm),向下延伸至盆腔后分成二支,分别汇入左右髂总静脉,肝内门静脉发育不良、肝外门体分流。综合上述表现明确诊断为Ⅱ型Abernethy畸形并发PAH,给予利奥西呱靶向治疗PAH,随访8个月患者病情稳定。

    文献检索及分析

    在PubMed、中国知网和万方数据库中,以(“Abernethy malformation”OR“congenital extrahepatic portosystemic shunt”OR“CEPS”OR“CPSS”)AND(“pulmonary hypertension”OR“PAH”)为检索式检索到58篇英文文献,以(“Abernethy畸形”OR“先天性门体静脉分流”OR“先天性肝外门体分流”)AND(“肺动脉高压”OR“肺高压”OR“PAH”)为检索式检索到中文文献5篇。检索时间为2010年1月1日至2026年7月15日。Abernethy畸形并发PAH罕见,此类患者若得不到及时有效的治疗,则预后不佳。Abernethy畸形并发PAH患者的临床表现及血管异常分流不尽相同,目前尚缺乏标准化治疗方案,需根据解剖分类、临床表现和并发症等情况制定个体化的治疗方案。目前关于Abernethy畸形并发PAH的研究主要为病例报告或小样本量回顾性分析,药物或手术干预后1年随访可见症状缓解,但尚缺乏关于主要结局指标及长期随访的数据。

    结论

    成人Ⅱ型Abernethy畸形并发PAH罕见,极易误诊为特发性PAH,临床上需要提高对该病的认识,对于不明原因的PAH患者,尤其是右心导管检查呈高排低阻表现、无肝硬化病史且未发现常见胸腔内异常分流的患者应高度警惕,此外腹部B超、CT血管造影等影像学检查有助于明确诊断。

    摘要英文

    Objective

    We report a case of type Ⅱ Abernethy malformation in an adult, presenting with pulmonary arterial hypertension (PAH) as the initial manifestation, and describe the diagnostic work‑up and treatment course, along with a review of the literature. The pathogenesis, clinical features, and treatment of this condition are discussed in order to improve clinical awareness of this rare disorder.

    Clinical Feature

    A 32‑year‑old male patient was admitted to Tongji Hospital Affiliated to Tongji University on November 20, 2025, a 7‑year history of exertional chest tightness and dyspnea. He had had below‑average intellectual ability since childhood. He had previously been diagnosed with idiopathic PAH at another hospital. Right heart catheterization performed at Tongji Hospital Affiliated to Tongji University revealed pre‑capillary pulmonary arterial hypertension with a high‑cardiac‑output, low‑pulmonary‑vascular‑resistance hemodynamic features, together with elevated mixed venous oxygen saturation, suggesting the presence of an abnormal shunt. Contrast‑enhanced abdominal computed tomography (CT) demonstrated an abnormally dilated vascular structure at the junction of the extrahepatic portal system and the splenic vein (maximum diameter, approximately 4.1 cm), which extended downward into the pelvic cavity and divided into two branches that drained into the left and right common iliac veins, respectively. Intrahepatic portal vein hypoplasia and extrahepatic portosystemic shunting were also observed. Based on these findings, a definitive diagnosis of type Ⅱ Abernethy malformation complicated by PAH was established. The patient was treated with riociguat as targeted therapy for PAH and remained clinically stable during 8‑month follow‑up period.

    Data Review

    A systematic literature search was performed in PubMed, China National Knowledge Infrastructure (CNKI), and the Wanfang Database using the following search strategies: ("Abernethy malformation" OR "congenital extrahepatic portosystemic shunt" OR "CEPS" OR "CPSS") AND ("pulmonary hypertension" OR "PAH") for PubMed, and the corresponding Chinese terms for CNKI and the Wanfang Database. This search yielded 58 English articles and 5 Chinese articles, covering the period from January 1, 2010 to July 15, 2026.Abernethy malformation with PAH is exceedingly rare. Without timely and effective treatment, these patients have a poor prognosis. The clinical manifestations and patterns of abnormal vascular shunting vary considerably among patients with Abernethy malformation and PAH. Currently, there is no standardized treatment protocol for this condition, and individualized therapeutic strategies should be developed based on anatomical classification, clinical presentation, and associated complications. To date, the available evidence on Abernethy malformation with PAH consists mainly of case reports and small‑sample retrospective analyses. Symptomatic improvement has been reported at 1‑year follow‑up after medical or surgical intervention; however, data on major outcome measures and long‑term follow‑up remain lacking.

    Conclusions

    Type Ⅱ Abernethy malformation complicated by PAH in adult is readily rare and can be easily misdiagnosed as idiopathic PAH. Greater clinical awareness of this condition is therefore needed. In patients with unexplained PAH, particularly those with a high‑cardiac‑output, low‑pulmonary‑vascular‑resistance profile on right heart catheterization, no history of liver cirrhosis, and no common intrathoracic shunts, a high index of suspicion for this condition is warranted; in addition, imaging studies such as abdominal ultrasonography and CT angiography (CTA) are helpful in establishing the diagnosis.


    本研究主要材料与器材

    无

    参考文献

    [1] Kumar P, Bhatia M, Garg A, et al. Abernethy malformation: a comprehensive review[J]. Diagn Interv Radiol, 2022, 28(1):21‑28. DOI: 10.5152/dir.2021.20474.
    [2] Morgan G, Superina R. Congenital absence of the portal vein: two cases and a proposed classification system for portasystemic vascular anomalies[J]. J Pediatr Surg, 1994, 29(9):1239‑1241. DOI: 10.1016/0022‑3468(94)90812‑5.
    [3] Baiges A, Turon F, Simón‑Talero M, et al. Congenital extrahepatic portosystemic shunts (Abernethy malformation): an international observational study[J]. Hepatology, 2020, 71(2):658‑669. DOI: 10.1002/hep.30817.
    [4] Zhang X, Peng M, Ren R, et al. Pulmonary hypertension secondary to Abernethy malformation with left inferior vena cava: a case report and literature review[J]. Front Med (Lausanne), 2025,12:1604853. DOI: 10.3389/fmed.2025.1604853.
    [5] Akpınar Ö, Kubat Ö, Kozan R, et al. A rare case of childhood malformations, Abernethy syndrome: literature review and presentation of two cases[J]. Exp Clin Transplant, 2024, 22(Suppl 5):154‑158. DOI: 10.6002/ect.pedsymp2024.P2.
    [6] DiPaola F, Trout AT, Walther AE, et al. Congenital portosystemic shunts in children: associations, complications, and outcomes[J]. Dig Dis Sci, 2020, 65(4):1239‑1251. DOI: 10.1007/s10620‑019‑05834‑w.
    [7] Brun MM, Cardoso MR, Borim BC, et al. Abernethy malformation: possible diagnosis for patients with congenital heart disease and persistent cyanosis[J]. Braz J Cardiovasc Surg, 2023, 38(2):300‑304. DOI: 10.21470/1678‑9741‑2022‑0110.
    [8] Ohno T, Muneuchi J, Ihara K, et al. Pulmonary hypertension in patients with congenital portosystemic venous shunt: a previously unrecognized association[J]. Pediatrics, 2008, 121(4):e892‑899. DOI: 10.1542/peds.2006‑3411.
    [9] Schmalz MJ, Radhakrishnan K. Vascular anomalies associated with hepatic shunting[J]. World J Gastroenterol, 2020, 26(42):6582‑6598. DOI: 10.3748/wjg.v26.i42.6582.
    [10] Tanaka H, Saijo Y, Tomonari T, et al. An adult case of congenital extrahepatic portosystemic shunt successfully treated with balloon‑occluded retrograde transvenous obliteration[J]. Intern Med, 2021, 60(12):1839‑1845. DOI: 10.2169/internalmedicine.5914‑20.
    [11] Kim ES, Lee KW, Choe YH. The characteristics and outcomes of Abernethy syndrome in Korean children: a single center study[J]. Pediatr Gastroenterol Hepatol Nutr, 2019, 22(1):80‑85. DOI: 10.5223/pghn.2019.22.1.80.
    [12] Kanazawa H, Nosaka S, Miyazaki O, et al. The classification based on intrahepatic portal system for congenital portosystemic shunts[J]. J Pediatr Surg, 2015, 50(4):688‑695. DOI: 10.1016/j.jpedsurg.2015.01.009.
    [13] Blanc T, Guerin F, Franchi‑Abella S, et al. Congenital portosystemic shunts in children: a new anatomical classification correlated with surgical strategy[J]. Ann Surg, 2014, 260(1):188‑198. DOI: 10.1097/SLA.0000000000000266.
    [14] Puri A, McGoon MD, Kushwaha SS. Pulmonary arterial hypertension: current therapeutic strategies[J]. Nat Clin Pract Cardiovasc Med, 2007, 4(6):319‑329. DOI: 10.1038/ncpcardio0890.
    [15] Hlavata T, Kaldararova M, Klauco F, et al. Congenital absence of the portal vein as a rare cause of portopulmonary hypertension‑a case study series[J]. Medicina (Kaunas), 2022, 58(10):1484. DOI: 10.3390/medicina58101484.
    无
    发表评论文明上网理性发言,请遵守互动礼仪
    您需要先 登录 后方可发表评论。
    • 全部评论
    • /
    • 我的评论
    • 最新
    • /
    • 最热